『Journal of Experimental Medicine』(2026年、DOI: 10.1084/jem.20251898)に発表された研究は、全がん種にわたるケミカルジェネティクス統合解析を用いて、具体的な問いに答えた。すなわち、どの腫瘍がそのパラログであるCBPではなくエピジェネティック酵素EP300により強く依存するのか、そしてその依存性がどのような遺伝子状態によって決定されるのか、という問いである。研究により、PI3K–AKT–mTOR経路が異常な骨肉腫細胞はEP300の選択的分解に高い感受性を示し、AKTがEP300およびCBPとH3K27acを再配置して転写プログラムを再構築することが明らかになった。AKT阻害剤とEP300分解は、in vitroおよび原位移植モデルにおいて協調的に腫瘍増殖を抑制した。エビデンスは細胞株、患者由来異種移植片およびマウスモデルに由来するものであり、依然として前臨床研究の段階である。
研究背景:標的薬を欠く骨腫瘍
骨肉腫は侵襲性の骨腫瘍であり、転移または再発した患者の生存率は長期的に低いままであり、現在承認された標的治療薬は存在しない。そのゲノムは高度に不安定であり、TP53、RB1の変異、c-MYC、CDK4、CCNE1、AKT1の増幅、およびPTENの欠失がしばしば認められる。
これらの変化のうち、PI3K–AKT–mTOR経路の異常は繰り返し出現する。しかし、AKT阻害剤の単剤使用では、生体内における腫瘍増殖に対する効果は限定的である。
もう一つの手がかりはエピジェネティクスから得られる。EP300とCBPはパラログのリジンアセチルトランスフェラーゼであり、活性化エンハンサーとプロモーターの指標であるH3K27acを共に触媒する。両者は腫瘍においてしばしば同時に発現するが、一部の腫瘍はそのうちの一方にのみ依存する。両者の機能ドメインのアミノ酸配列は高度に類似しているため、従来の低分子阻害剤では区別することが難しく、このことが選択的介入の余地を制限してきた。
研究目的:EP300に依存する腫瘍タイプの同定
著者らは以前に、EP300を選択的に分解するPROTAC分子JQAD1を開発し、神経芽腫において単剤活性を観察していた。本研究が答えるべき問いは、神経芽腫以外にどの腫瘍系列がEP300により強く依存するのか、この依存性がどのような遺伝的状態によって決定されるのか、そして併用薬によって効果を増幅できるのか、というものである。
研究方法(概要)
研究はいくつかの階層に分けて展開された。まず、Cancer Dependency Map(DepMap 24Q2)における1,372株の細胞株のCHRONOSスコアを用いて、EP300とCBPの遺伝的依存性を比較した。続いて、544株の細胞株を用いたPRISMスクリーニングにおいてJQAD1の活性を検討した。
機序の面では、著者らは低継代の骨肉腫PDX由来細胞株を用い、Western blot、RNA-seq、ChIP-seqおよびCRISPRノックアウトにより、AKT活性がEP300、CBPおよびH3K27acのゲノム分布に及ぼす影響を解析した。併用薬については、in vitroの用量マトリクス、871〜912株の細胞株を用いたハイスループットスクリーニング、および原位骨肉腫異種移植マウスにおいて検証した。
主要な知見:AKTがエピジェネティック酵素を再配置し、依存性を生み出す
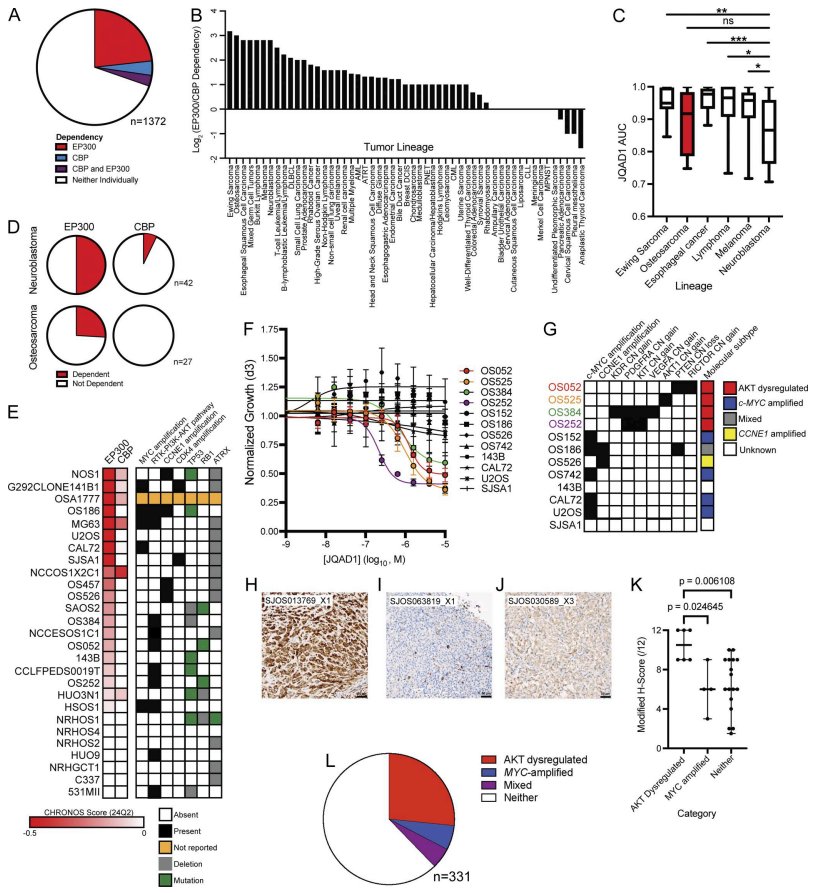
EP300はより普遍的な依存性である。 1,372株の細胞株において、EP300のノックアウトは314株(23%)のfitnessを低下させたが、CBPのノックアウトではわずか61株(4%)であった。系列別に並べると、大多数の腫瘍系列はEP300により強く依存していた。骨肉腫細胞では、25.9%(7/27)がEP300に依存し、CBPに依存するものは皆無であった。
依存性はAKT経路の異常と関連する。 単一遺伝子変異ではEP300依存性を説明できなかったが、EP300に依存する複数の骨肉腫細胞株はPTEN欠失、AKT1増幅、RICTOR増幅またはRTKコピー数増加を有していた。著者らはこれらを総称して「AKT異常」と呼んだ。27例のPDXのうち、AKT異常と予測されたものではリン酸化AKT(Ser473)の免疫組織化学的シグナルが有意に上昇していた。331例のヒト骨肉腫シーケンシングデータでは、88例(約27%)に同種の変化が存在した。
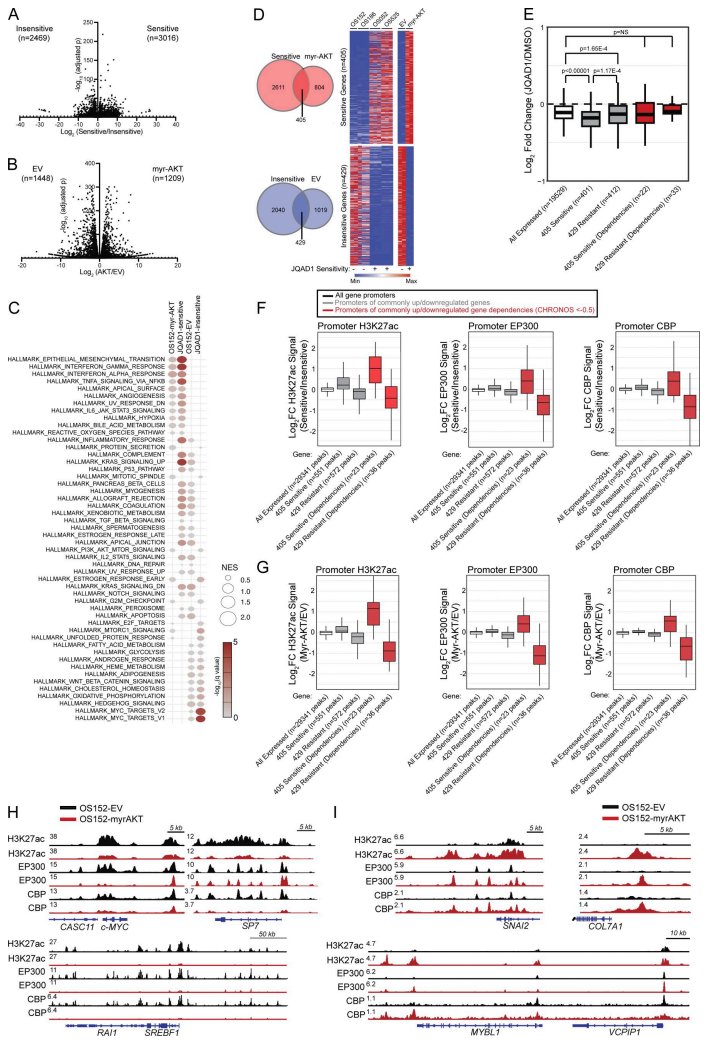
AKT活性は感受性を付与するのに十分である。 c-MYC増幅を有しJQAD1に非感受性の細胞に、構成的活性型のmyr-AKT1を導入すると、JQAD1に対する用量依存的な増殖抑制が生じ、EP300の分解を伴った。この効果はc-MYCの過剰発現にも、CRBNの発現レベルにも依存しなかった。
機序は転写の再配置である。 ChIP-seqにより、AKTの発現はEP300、CBPおよびH3K27acをc-MYC、SP7、SREBF1などの座位から離脱させ、代わりにSNAI2、COL7A1、MYBL1などの座位へと集積させることが示された。これらの新たな集積部位に対応する遺伝子は、まさにAKT異常細胞が依存する遺伝子であった。言い換えれば、AKTはエンハンサーの配置を書き換え、細胞の「弱点」をも書き換えたのである。
革新性:単剤から協調作用へ、そして予測マーカーの提示
本研究の進展は、「誰が感受性を示すか」から「なぜ感受性を示すのか、いかに増幅するか」へと推し進めた点にある。
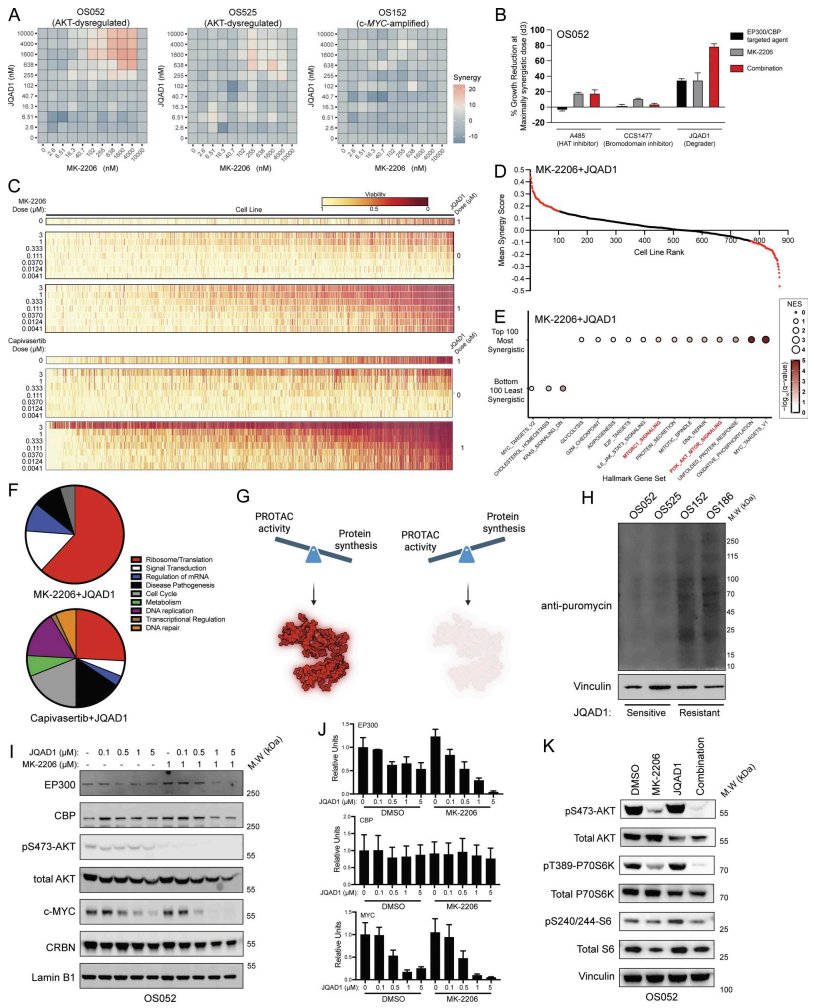
第一に、AKT阻害剤MK-2206とJQAD1はAKT異常骨肉腫細胞において協調作用を示し、c-MYC増幅細胞では中立であった。871株の細胞株では61.7%が相加または協調を示し、構造の異なる別のAKT阻害剤capivasertibは912株の細胞株において同様の傾向を再現した。
第二に、協調作用の分子的説明はタンパク質合成を指し示す。協調作用が最も強い細胞では、転写シグネチャーがリボソームおよびタンパク質翻訳経路に濃縮されていた。著者らは一つのモデルを提唱した。すなわち、PROTACの分解効果はタンパク質合成と分解の競合に依存し、AKT阻害剤がタンパク質の再合成速度を低下させることでEP300が補充しきれなくなり、分解がより徹底されるというものである。puromycin標識実験はこれを支持している——JQAD1感受性細胞の新生タンパク質合成速度はもともと低かったのである。
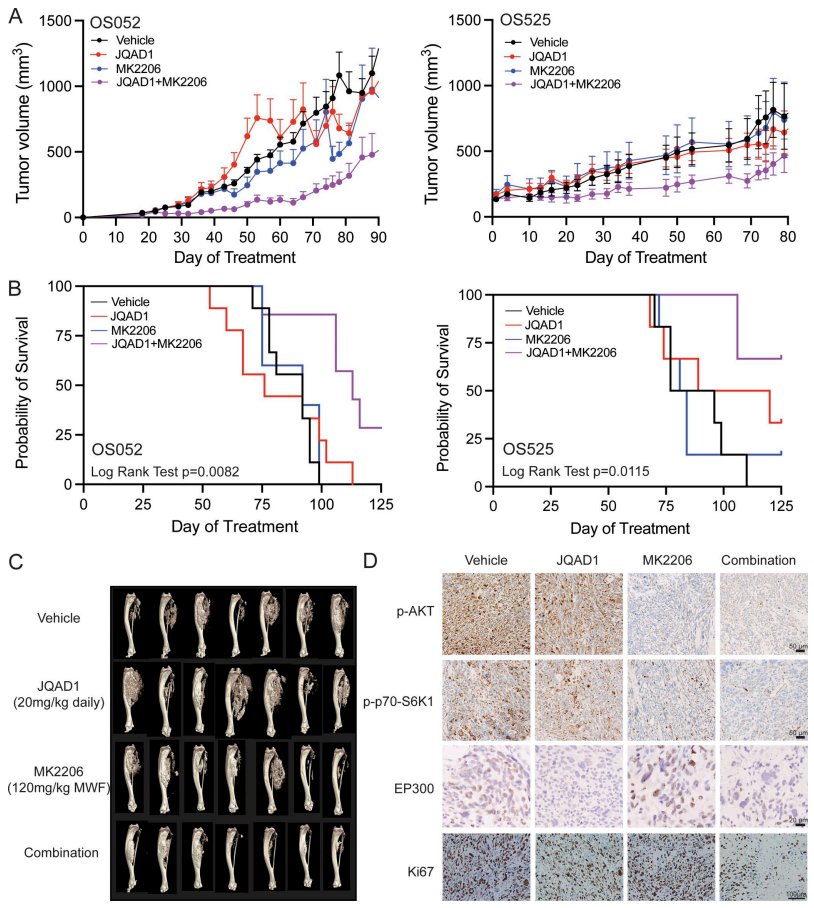
第三に、原位移植モデルが生体内のエビデンスを提供する。低用量JQAD1とMK-2206の併用は腫瘍増殖を有意に減速させ、生存を延長し、腫瘍関連異所性骨形成を減少させた。対側の正常骨の骨パラメータには変化が認められなかった。
実際的意義:遺伝的に定義可能なサブグループ
本研究のトランスレーショナルな価値は、まず「AKT異常」を操作可能な組入れ根拠に変えた点にある。著者らによるAACR GENIEコホートに基づく推定では、この種の変化は骨肉腫の約25%を占める。長らく標的選択肢を欠いてきた高リスクサブグループにとって、これはさらなる検証に値する方向性である。
次に、EP300分解剤とAKT阻害剤の併用ロジックは骨肉腫に限らない可能性を示唆する。AKT経路の活性化とタンパク質翻訳の活発さを特徴とする腫瘍は、いずれもこの協調作用の範囲に含まれる可能性がある——もちろん、これはなお臨床研究によって検証される必要のある仮説である。
限界についても冷静に捉える必要がある。すべてのエビデンスは細胞株、PDXおよびマウスモデルに由来し、ヒトにおける有効性データは存在しない。JQAD1単剤の生体内腫瘍体積に対する差は統計学的有意には達しなかった。AKT異常にはAKT増幅、PTEN欠失、RTK共増幅など多様な形式が存在し、それらに対する薬剤反応が一致するかどうかは、著者らが明示的に未解明の課題として挙げている。さらに、PROTAC分子の活性はE3リガーゼ構成成分の発現に依存し、これがヒト腫瘍において示す異質性はまだ系統的に評価されていない。
まとめと考察
エピジェネティック酵素の選択的依存性を、一つのシグナル経路の活性化状態、さらにはタンパク質合成速度と結びつけたことが、本研究の最も興味深い点である。これは、腫瘍があるクロマチン制御因子に依存するかどうかは、必ずしもそれ自身の遺伝子に書かれているのではなく、再プログラミングされた後のエンハンサーマップに書かれている可能性があることを示唆している。
では、ある薬剤の感受性が「転写プログラムを誰が書き換えたか」によって決まるのであれば、我々の現行の遺伝子型分類は、実際に利益を受ける患者を選び出すのに十分なのであろうか。