ALPK3遺伝子の切断型変異は肥大型心筋症の重要な遺伝的原因であり、症例の約2%を占める。これらの患者には現在、根治的な治療法が存在しない。最近『Nature Cardiovascular Research』に発表された研究では、AAVベクターを用いて全長ALPK3遺伝子を送達する試みがなされ、動物モデルおよびヒト心臓オルガノイドにおいて顕著な機能回復が観察された。
この研究の特筆すべき点は、治療に用いたベクターゲノムが5.8 kbに達し、AAVの通常のパッケージング上限である約4.7 kbを超えていることである。「過積載」のAAVベクターが、生体内でいかにして効率的かつ安全な遺伝子送達を実現するのか。その答えには、プロモーターの選択、発現エレメントの最適化、組織特異的制御といった多重の工学的考量が関わっている。
超容量ベクターの設計論理
研究者らはまず、2種類のプロモーターによって駆動されるALPK3の発現効率を比較した。その結果、心筋特異的なTNNT2プロモーターによって駆動されるヒトALPK3の発現量は、広範に発現するCMVプロモーターよりも約5倍高いことが示された。
この差はプロモーター自体に由来するものだけではない。ベクター設計には複数の最適化が含まれている。53 bpの合成polyAシグナルでウシ成長ホルモンpolyA配列を置き換え、非調節スペーサー配列を削除した。これらの改変により、ベクターゲノムは300ヌクレオチド縮小した。
5.8 kbのゲノムは依然として従来のパッケージング上限を超えている。しかしqPCRによる検出では、ベクターDNAの両端のコピー数に有意差はなく、RNAレベルでも5′端と3′端に明らかな差は認められなかった。これは、この超容量ベクターが生体内で完全な全長配列を送達でき、部分的な断片のみではないことを示唆している。
ALPK3タンパク質の正確な翻訳と局在も検証された。Flagタグで標識されたALPK3タンパク質は正確に筋節のM帯に到達し、ACTN2およびOBSCNと共局在を示した。全長タンパク質の正確なフォールディングと局在は、機能発現の前提である。
新生期の予防と成体期の逆転
研究者らは、患者由来のAlpk3W1538X変異を保持するマウスモデルを用いて2群の実験を実施した。
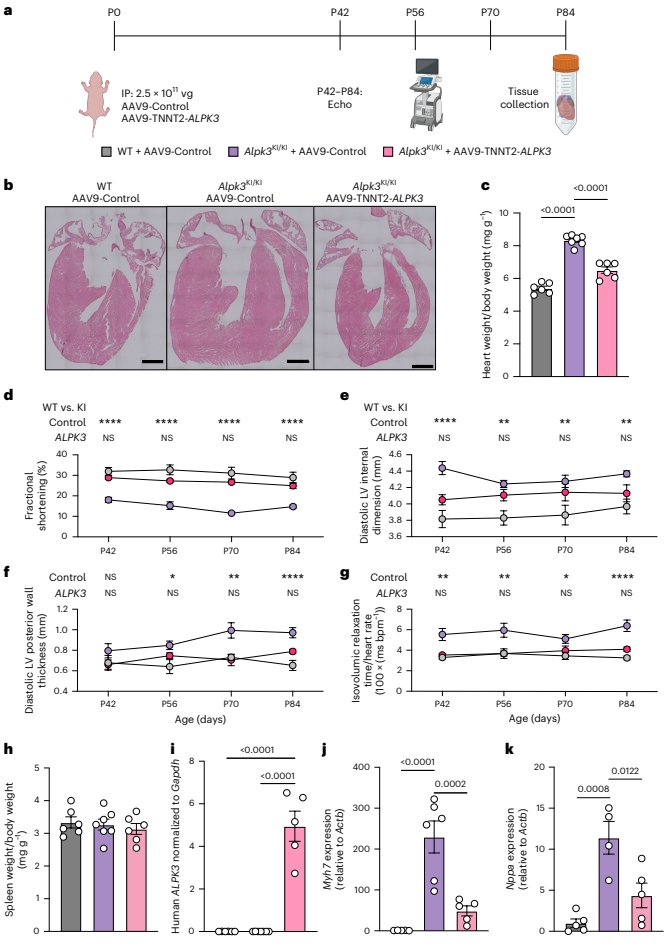
新生期(P0)に2.5×10¹¹ウイルスゲノムを単回腹腔内注射した後、12週齢時点で、治療群マウスの心臓重量は対照群と比較して63%減少した。心エコー検査では、治療群マウスの心機能の各パラメータが野生型に近いレベルまで回復したことが示された。これには短縮率、一回拍出量、壁厚、拡張機能が含まれる。
さらに注目すべきは成体期治療実験である。6週齢のAlpk3変異マウスはすでに明確な心筋症表現型を示していた。心拡大、収縮機能および拡張機能の障害である。この時点で尾静脈から1×10¹⁴ vg/kgのベクターを単回注射したところ、治療群の心機能は4週間以内に野生型レベルまで回復し、18週の実験終点まで維持された。
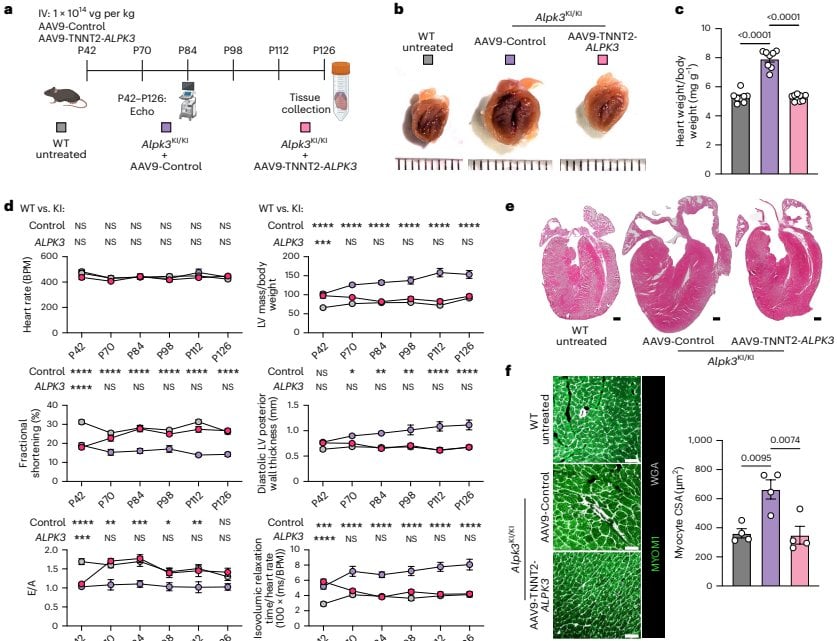
組織学的解析により病理の逆転が確認された。治療群マウスの心筋細胞横断面積は正常に回復し、筋節構造は規則的に配列していた。研究者らは、このモデルが出生時すでに心筋肥大を呈していたことから、観察された改善は真の病理の逆転を表しており、単に疾患の進行を阻止しただけではないと指摘している。
注目すべきは、野生型マウスが同じ治療を受けても心機能に明らかな変化がなかったことであり、これはALPK3の過剰発現自体が負の影響をもたらさないことを示唆している。
タンパク質恒常性の回復
ALPK3は筋節M帯においてタンパク質品質管理ハブを組織し、収縮タンパク質のターンオーバーを制御することが知られている。治療メカニズムを探るため、研究者らは心臓組織に対して定量的プロテオミクスおよびリン酸化プロテオミクス解析を行った。
変異マウスでは、検出された約6,000個のタンパク質のうち1,612個が発現異常を示した。増加したタンパク質は主にA帯、ユビキチン修飾、熱ショックタンパク質およびタンパク質分解に関連し、減少したタンパク質はミトコンドリア、翻訳およびアミノ酸代謝に関与していた。ALPK3遺伝子治療後、発現異常を示すタンパク質はわずか81個となった。すなわち、疾患の分子特徴の95%が逆転したのである。リン酸化プロテオミクスの逆転率はさらに高く、98%に達した。
厚いフィラメントと薄いフィラメントのタンパク質の不均衡も是正された。変異心臓では、すべての太いフィラメントタンパク質が蓄積し、細いフィラメントタンパク質が減少していた。この不均衡は収縮機能障害を直接引き起こすと考えられている。治療後、両者は野生型レベルに回復した。
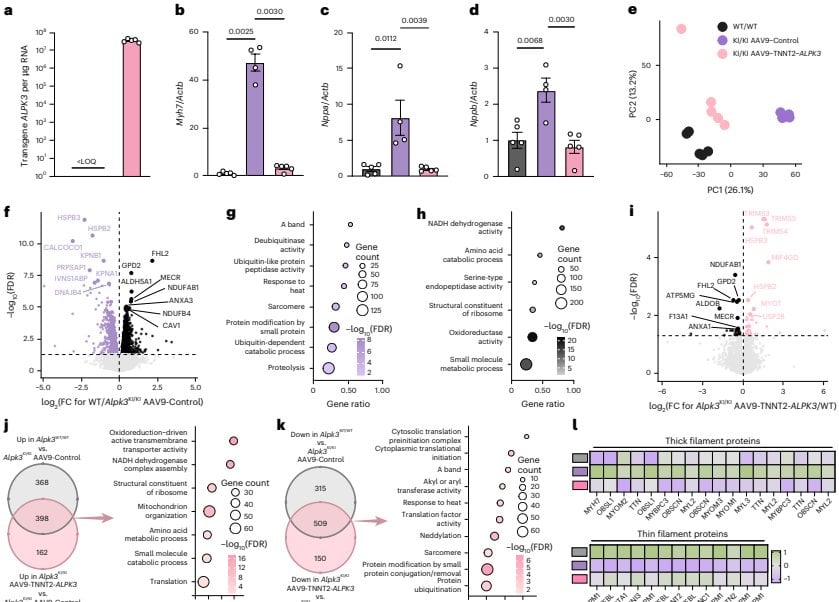
さらに、変異心臓ではプロテアソーム活性が著しく抑制されており、治療後に回復した。筋節に局在するE3リガーゼTRIM54、TRIM55およびTRIM63は治療後に特異的にアップレギュレーションされた。これらの分子レベルの変化は共同して一つの結論を指し示している。すなわち、ALPK3遺伝子治療はタンパク質恒常性を回復することによって心機能を修復するのである。
適応症拡大の可能性
ALPK3はチチン(titin)とM帯においてタンパク質品質管理ネットワークを共有している。TTN切断変異は拡張型心筋症の最も一般的な遺伝的原因であり、その割合は最大25%に達する。TTN遺伝子は10万ヌクレオチドを超え、AAVのパッケージング能力をはるかに超えているため、従来の遺伝子補充戦略は適用が困難である。
研究者らは、ALPK3を送達することでTTN遺伝子自体を迂回し、共通のタンパク質恒常性経路を修復することによって機能を改善できる可能性があると仮説を立てた。この仮説を検証するため、彼らはTTN切断変異を保持するヒト多能性幹細胞由来心筋オルガノイドを使用した。
単核RNAシーケンシングデータは、TTN切断変異が遺伝子量依存的な様式でALPK3発現を低下させることを示した。機能実験では、TTNtv/+オルガノイドの収縮力は同系対照よりも有意に低かった。AAV6-ALPK3処理後、収縮力は野生型レベルまで回復し、他の生理学的パラメータの異常を伴わなかった。
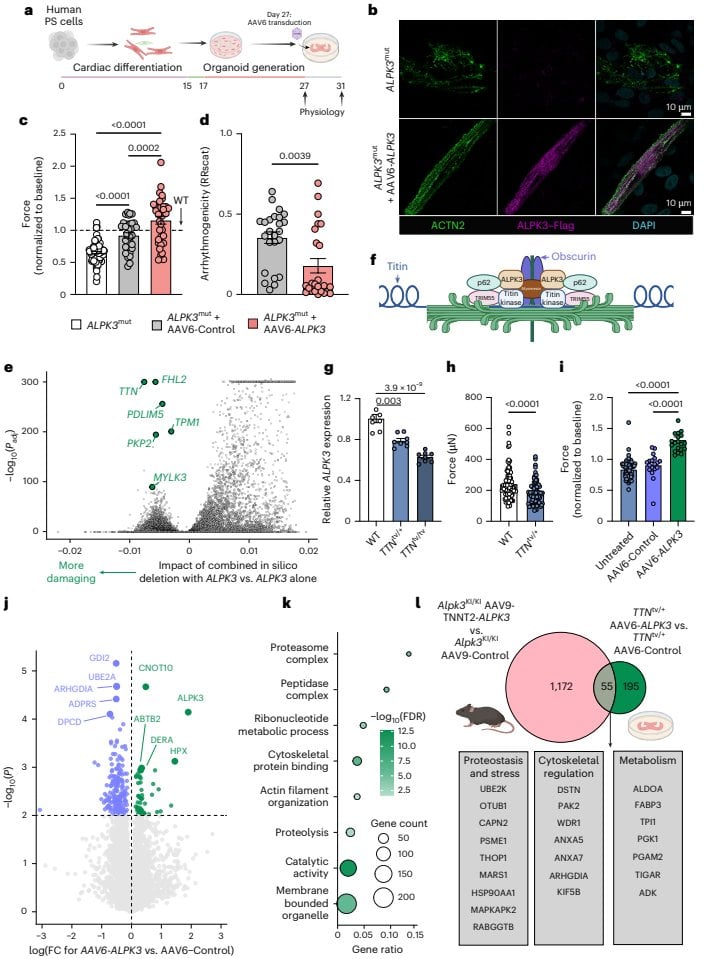
プロテオミクス解析では、治療群と対照群の間で差異のあるタンパク質はタンパク質分解、プロテアソームおよび細胞骨格制御などの経路に集中していた。マウスデータとのクロス比較により、55個の共有タンパク質が同定され、その機能は主にタンパク質恒常性、細胞骨格および代謝制御に関連していた。
全長とミニ化のトレードオフ
議論に値する問題がある。全長ALPK3ベクターが通常のパッケージング容量を超えている以上、ミニ化戦略を選択すべきではないか。最近の研究ではminiALPK3構築物が報告され、新生マウスにおいて部分的な機能回復を達成したが、その効果は本研究における全長タンパク質のほぼ完全な回復には及ばなかった。
ミニ化タンパク質はまた、接合部に新規エピトープを生じ、免疫反応を引き起こす可能性がある。これはマイクロジストロフィン遺伝子治療においてすでに報告されている。研究者らは、ベクターゲノムの縮小は重要な考慮事項であるものの、既存のデータは全長ALPK3の使用を支持すると考えている。
この研究は、超容量AAVベクターの実現可能性にさらなる証拠を提供するものである。超容量ベクターのパッケージング、精製および品質管理は、通常のベクターとどのような差異があるのか。ゲノムサイズがウイルス粒子の安定性、導入効率および長期的発現に与える影響については、現在なお系統的なデータが不足している。遺伝子治療がより大きな遺伝子へと拡大するにつれ、これらの問題はますますプロセス開発の核心的議題となっていくであろう。